检测到您当前使用浏览器版本过于老旧,会导致无法正常浏览网站;请您使用电脑里的其他浏览器如:360、QQ、搜狗浏览器的极速模式浏览,或者使用谷歌、火狐等浏览器。
 下载Firefox
检测到您当前使用浏览器版本过于老旧,会导致无法正常浏览网站;请您使用电脑里的其他浏览器如:360、QQ、搜狗浏览器的极速模式浏览,或者使用谷歌、火狐等浏览器。
下载Firefox
2026年11月10日,北京大学生命科学学院郑鹏里、陈建国课题组与美国麻省总医院/哈佛医学院Craig Blackstone课题组合作,在Cell Discovery在线发表题为“ER–mitochondria contacts orchestrate mitochondrial transport via C19orf12”的研究论文。研究发现,遗传性痉挛性截瘫(Hereditary spastic paraplegia,HSP)相关蛋白C19orf12在内质网–线粒体接触位点促进Miro1与驱动蛋白Kif5b组装,维持线粒体顺行运输和轴突远端能量供应。
遗传性痉挛性截瘫(Hereditary spastic paraplegia, HSP)是一类以上运动神经元(Upper motor neuron)发生长度依赖性轴突退变为核心特征的神经退行性疾病,临床表现为下肢进行性痉挛僵硬、肌力减退与步态失调。超过60%的HSP致病突变发生在内质网形态调控相关蛋白编码基因中,包括Atlastin家族、REEP家族、Spastin等,提示内质网功能紊乱是HSP 发病的共性关键因素。然而,这类内质网蛋白广泛表达,参与细胞基础的膜重塑、物质转运与细胞器稳态维持,为何它们的突变会特异性造成长轴突上运动神经元损伤,这一关键科学问题长期悬而未决。考虑到线粒体轴突运输缺陷被认为是 HSP 的标志性病理表现,引出重要猜想:内质网蛋白突变或许通过扰乱线粒体的长距离轴突转运,最终诱发长轴突远端“由远及近”的退行性病变,但介导内质网调控线粒体运输的关键分子纽带尚不明确。
线粒体在细胞内的精准时空分布是维持局部能量与代谢平衡的重要基础,这一机制在高度极化、且能量需求极高的神经元中尤为重要。内质网-线粒体接触位点可参与脂质交换、钙信号传导和线粒体分裂,但其在线粒体运输中的作用仍不太清楚。HSP的研究为这一问题提供了线索(图 1):轴突线粒体运输障碍是该病的核心病理特征。C19orf12是近些年鉴定出的HSP相关蛋白,其突变可导致HSP43型(SPG43),同时该基因突变也会诱发脑铁蓄积相关神经退行性疾病。过表达C19orf12同时具有内质网与线粒体定位,但其精确的内源定位及主要生理功能此前尚未明确。基于此,研究团队探究 C19orf12 能否在内质网‑线粒体接触位点调控线粒体运输。
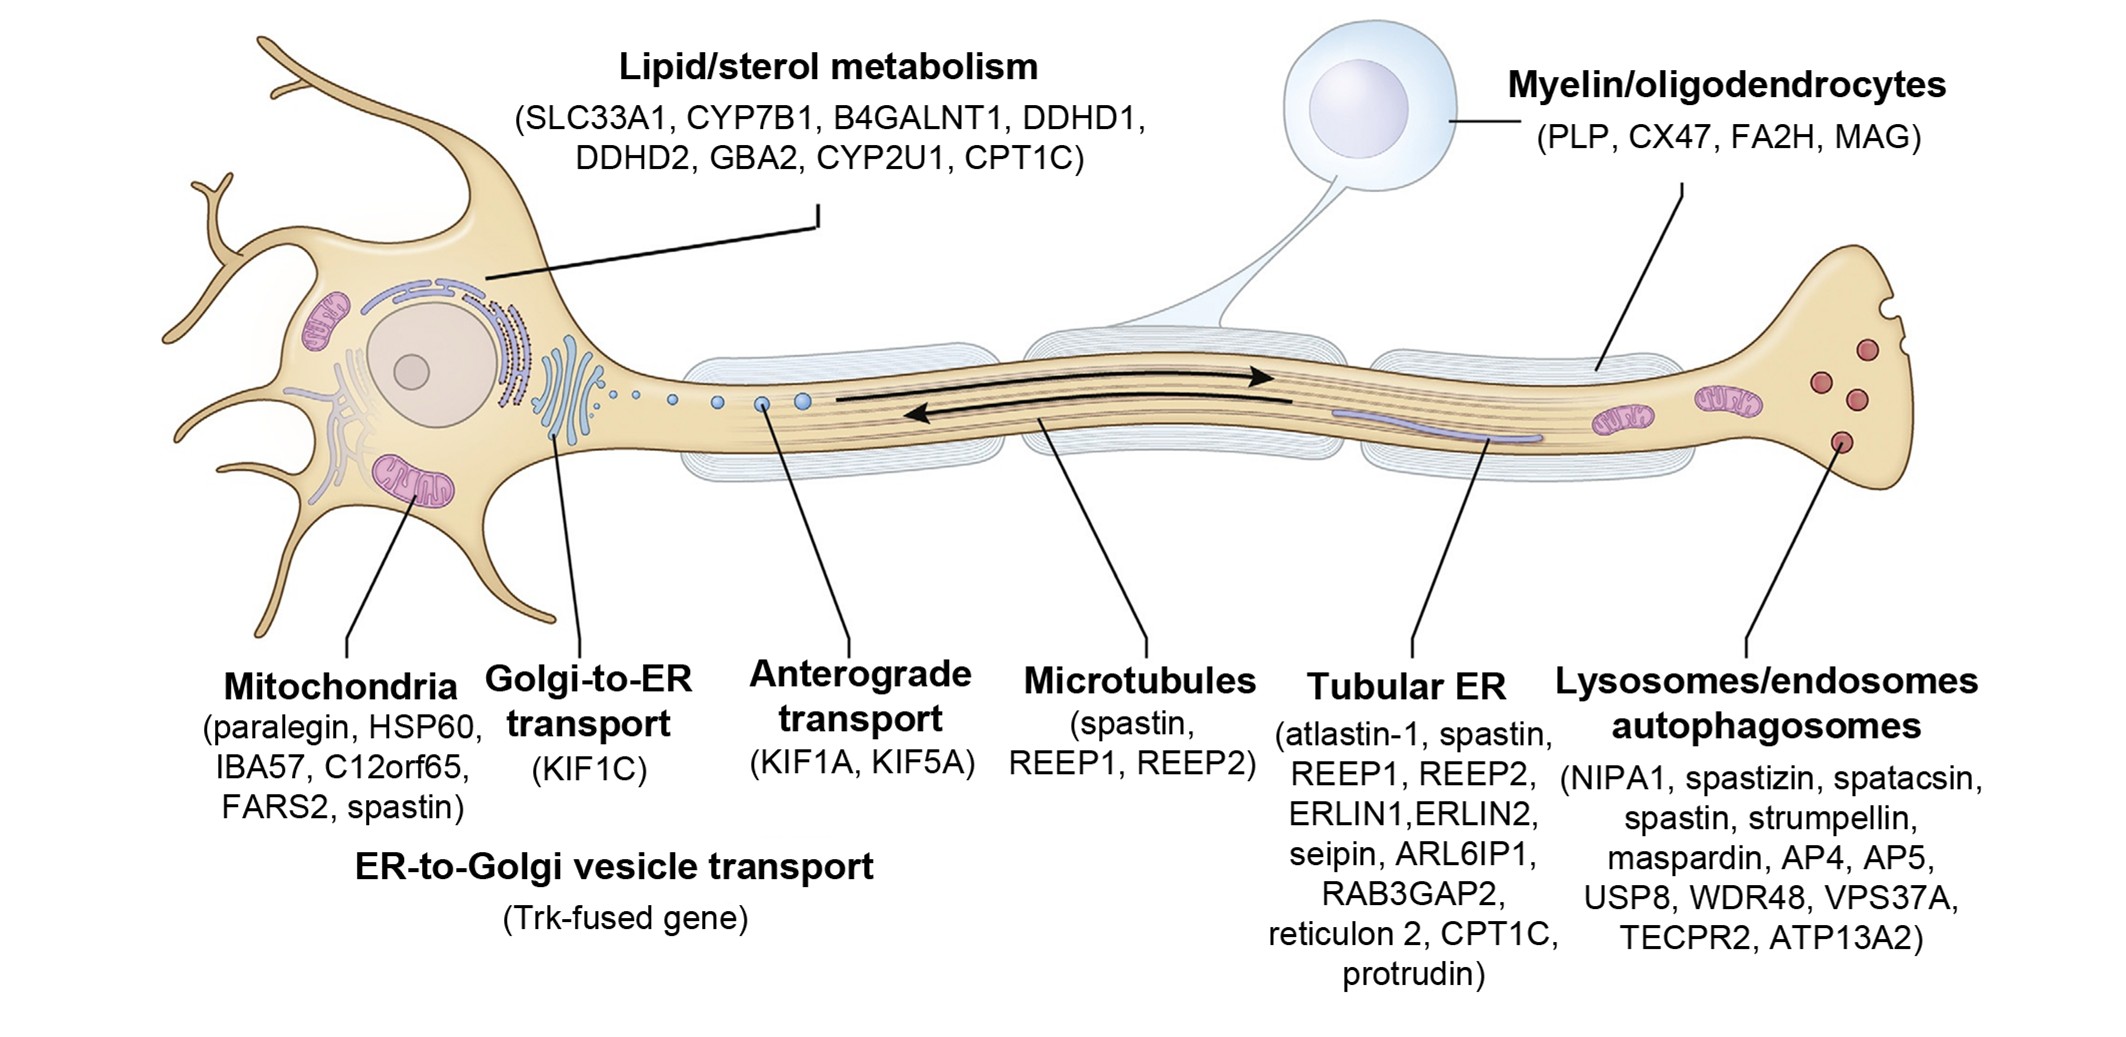
图1. 遗传性痉挛性截瘫(Hereditary spastic paraplegia,HSP)的常见致病基因1
研究团队构建C19orf12小鼠同源基因敲除模型,发现敲除小鼠在12月龄后出现后肢蜷缩、步态不稳、运动协调和肌力下降等典型HSP样病理特征。原代神经元成像进一步显示,C19orf12缺失导致轴突线粒体正向运输受损,轴突远端线粒体减少并伴有ATP水平下降(图2)。
在U2OS等细胞模型中,C19orf12缺失同样导致线粒体在核周聚集,而溶酶体分布未见明显改变(图3)。重新表达野生型C19orf12能够恢复线粒体分布,疾病相关突变体则不能有效回补,提示其运输调控功能与疾病发生存在联系。
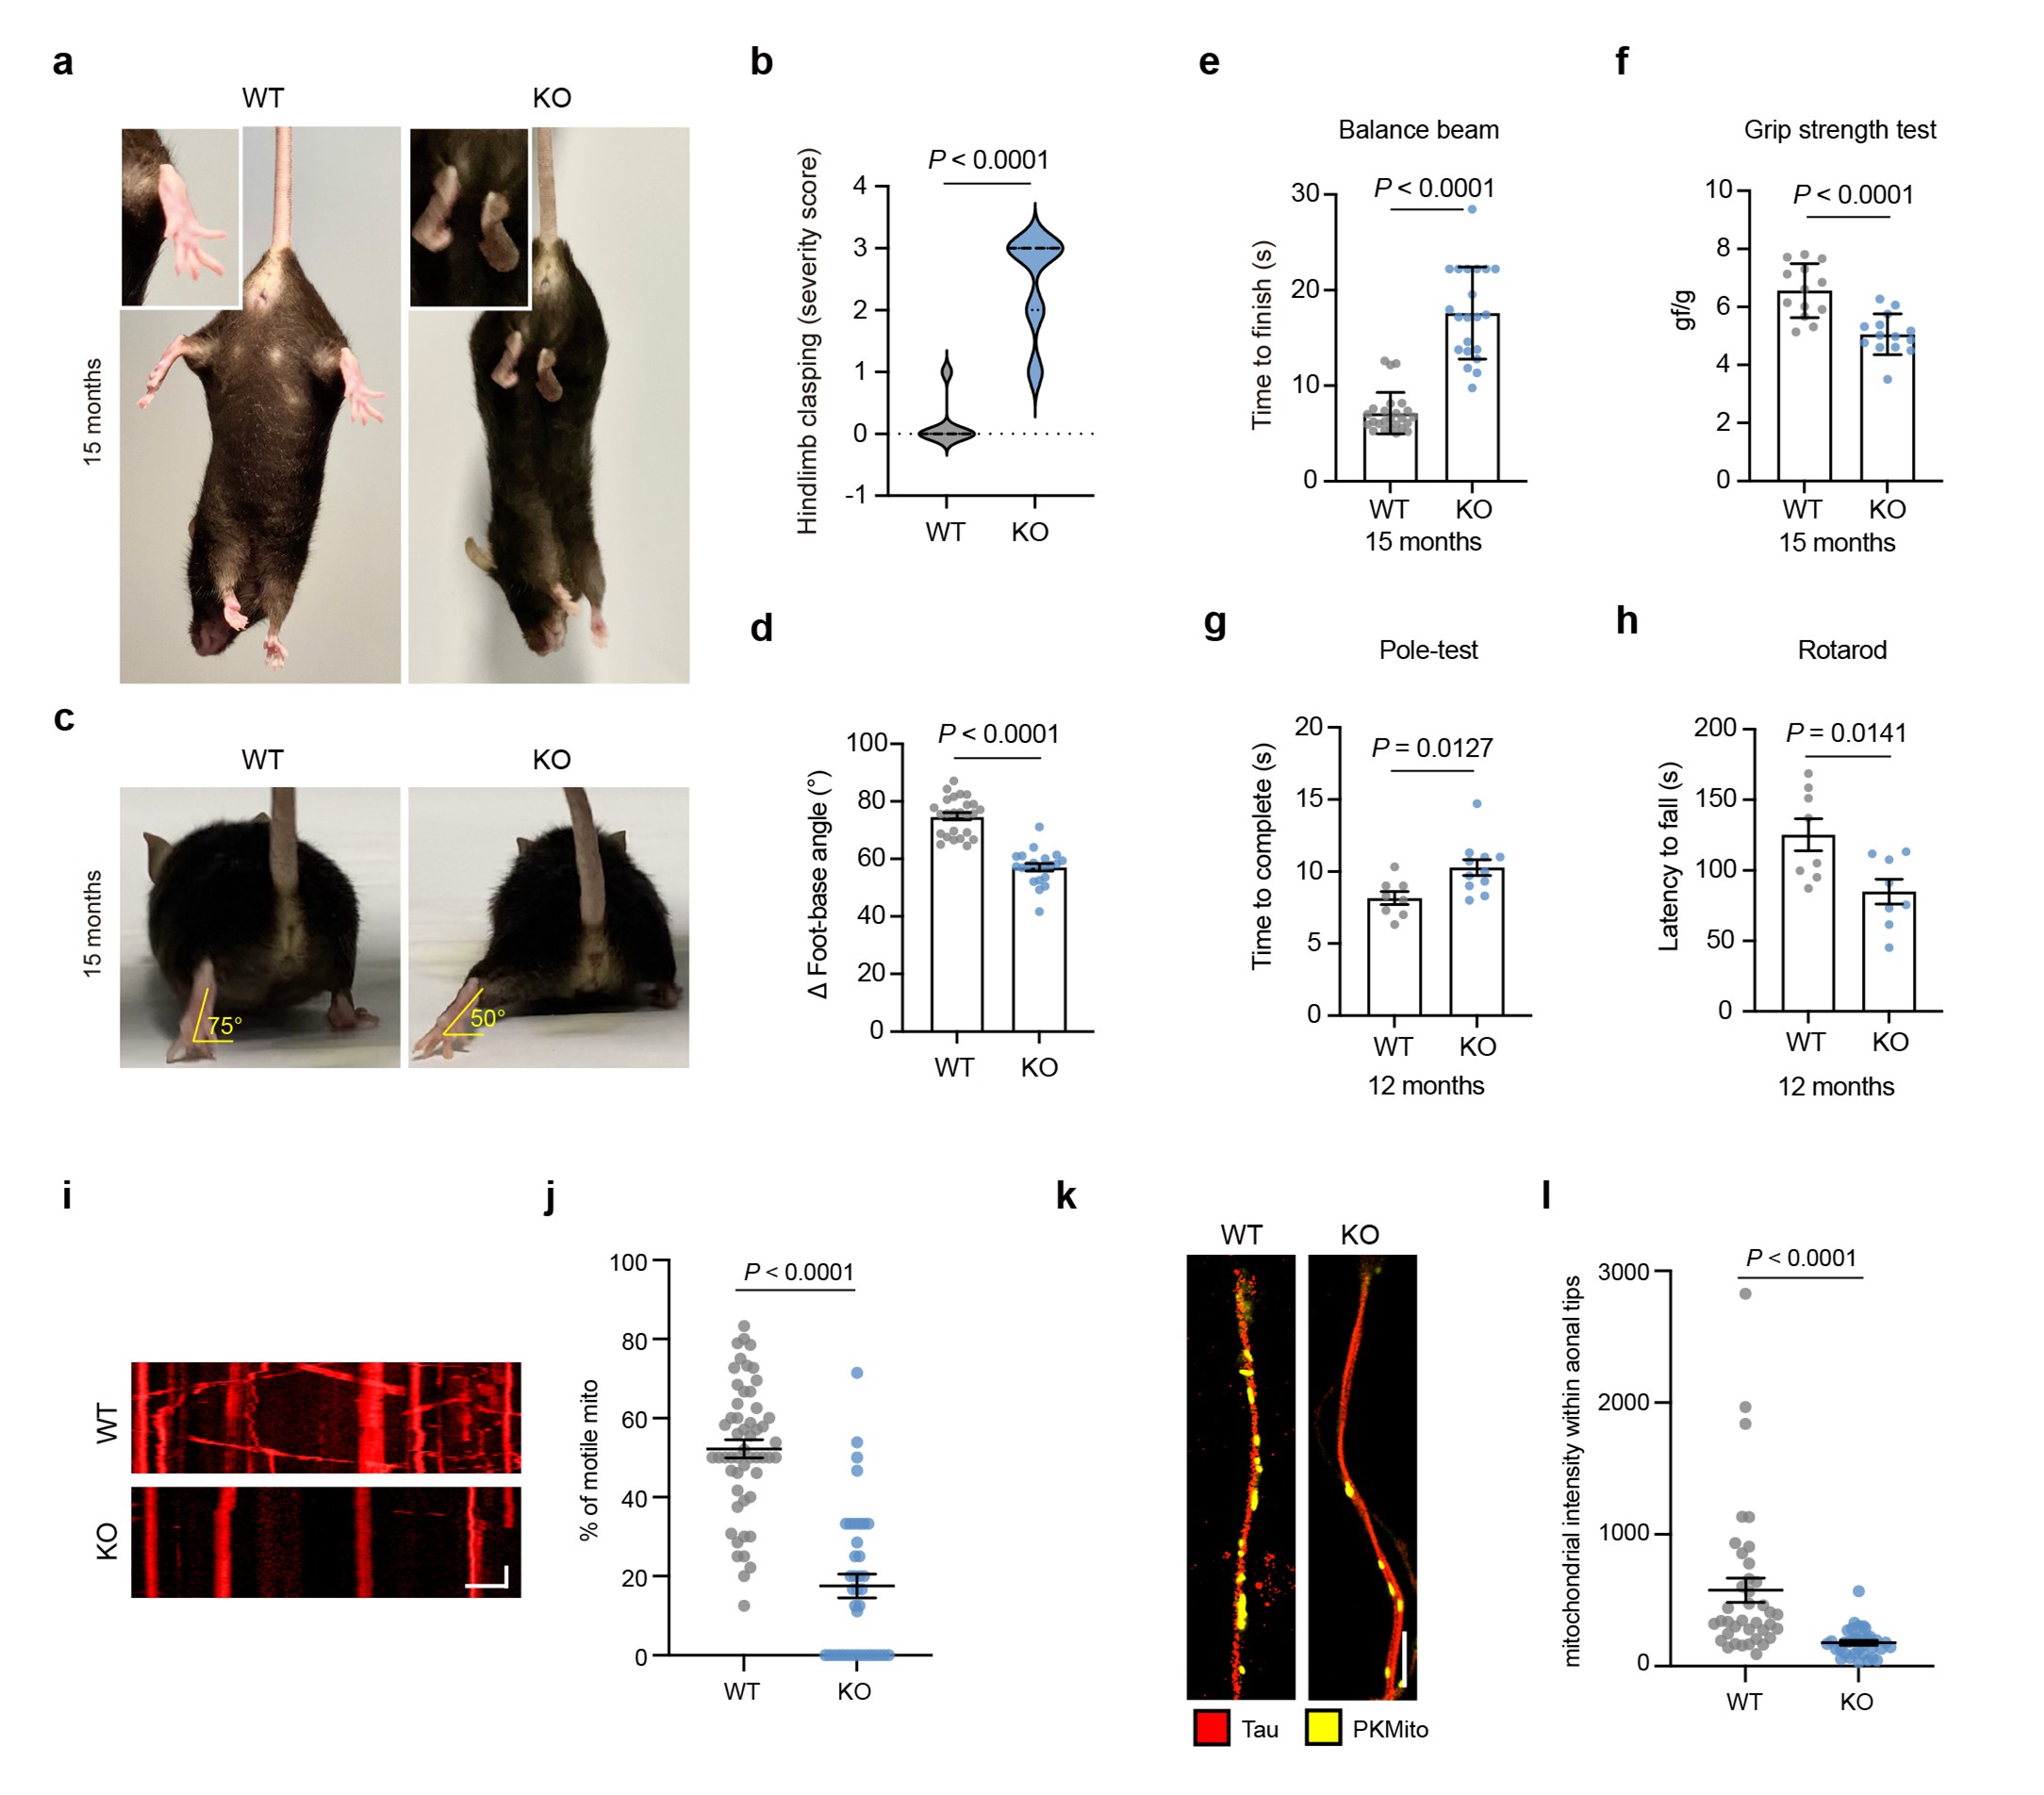
图2. C19orf12敲除导致小鼠运动功能障碍,神经元中线粒体运输受损。a-h,C19orf12敲除小鼠出现后肢抱紧反射、步态异常及运动协调能力受损等行为学表型。i-l,C19orf12敲除小鼠的原代海马神经元中轴突线粒体运动受损。
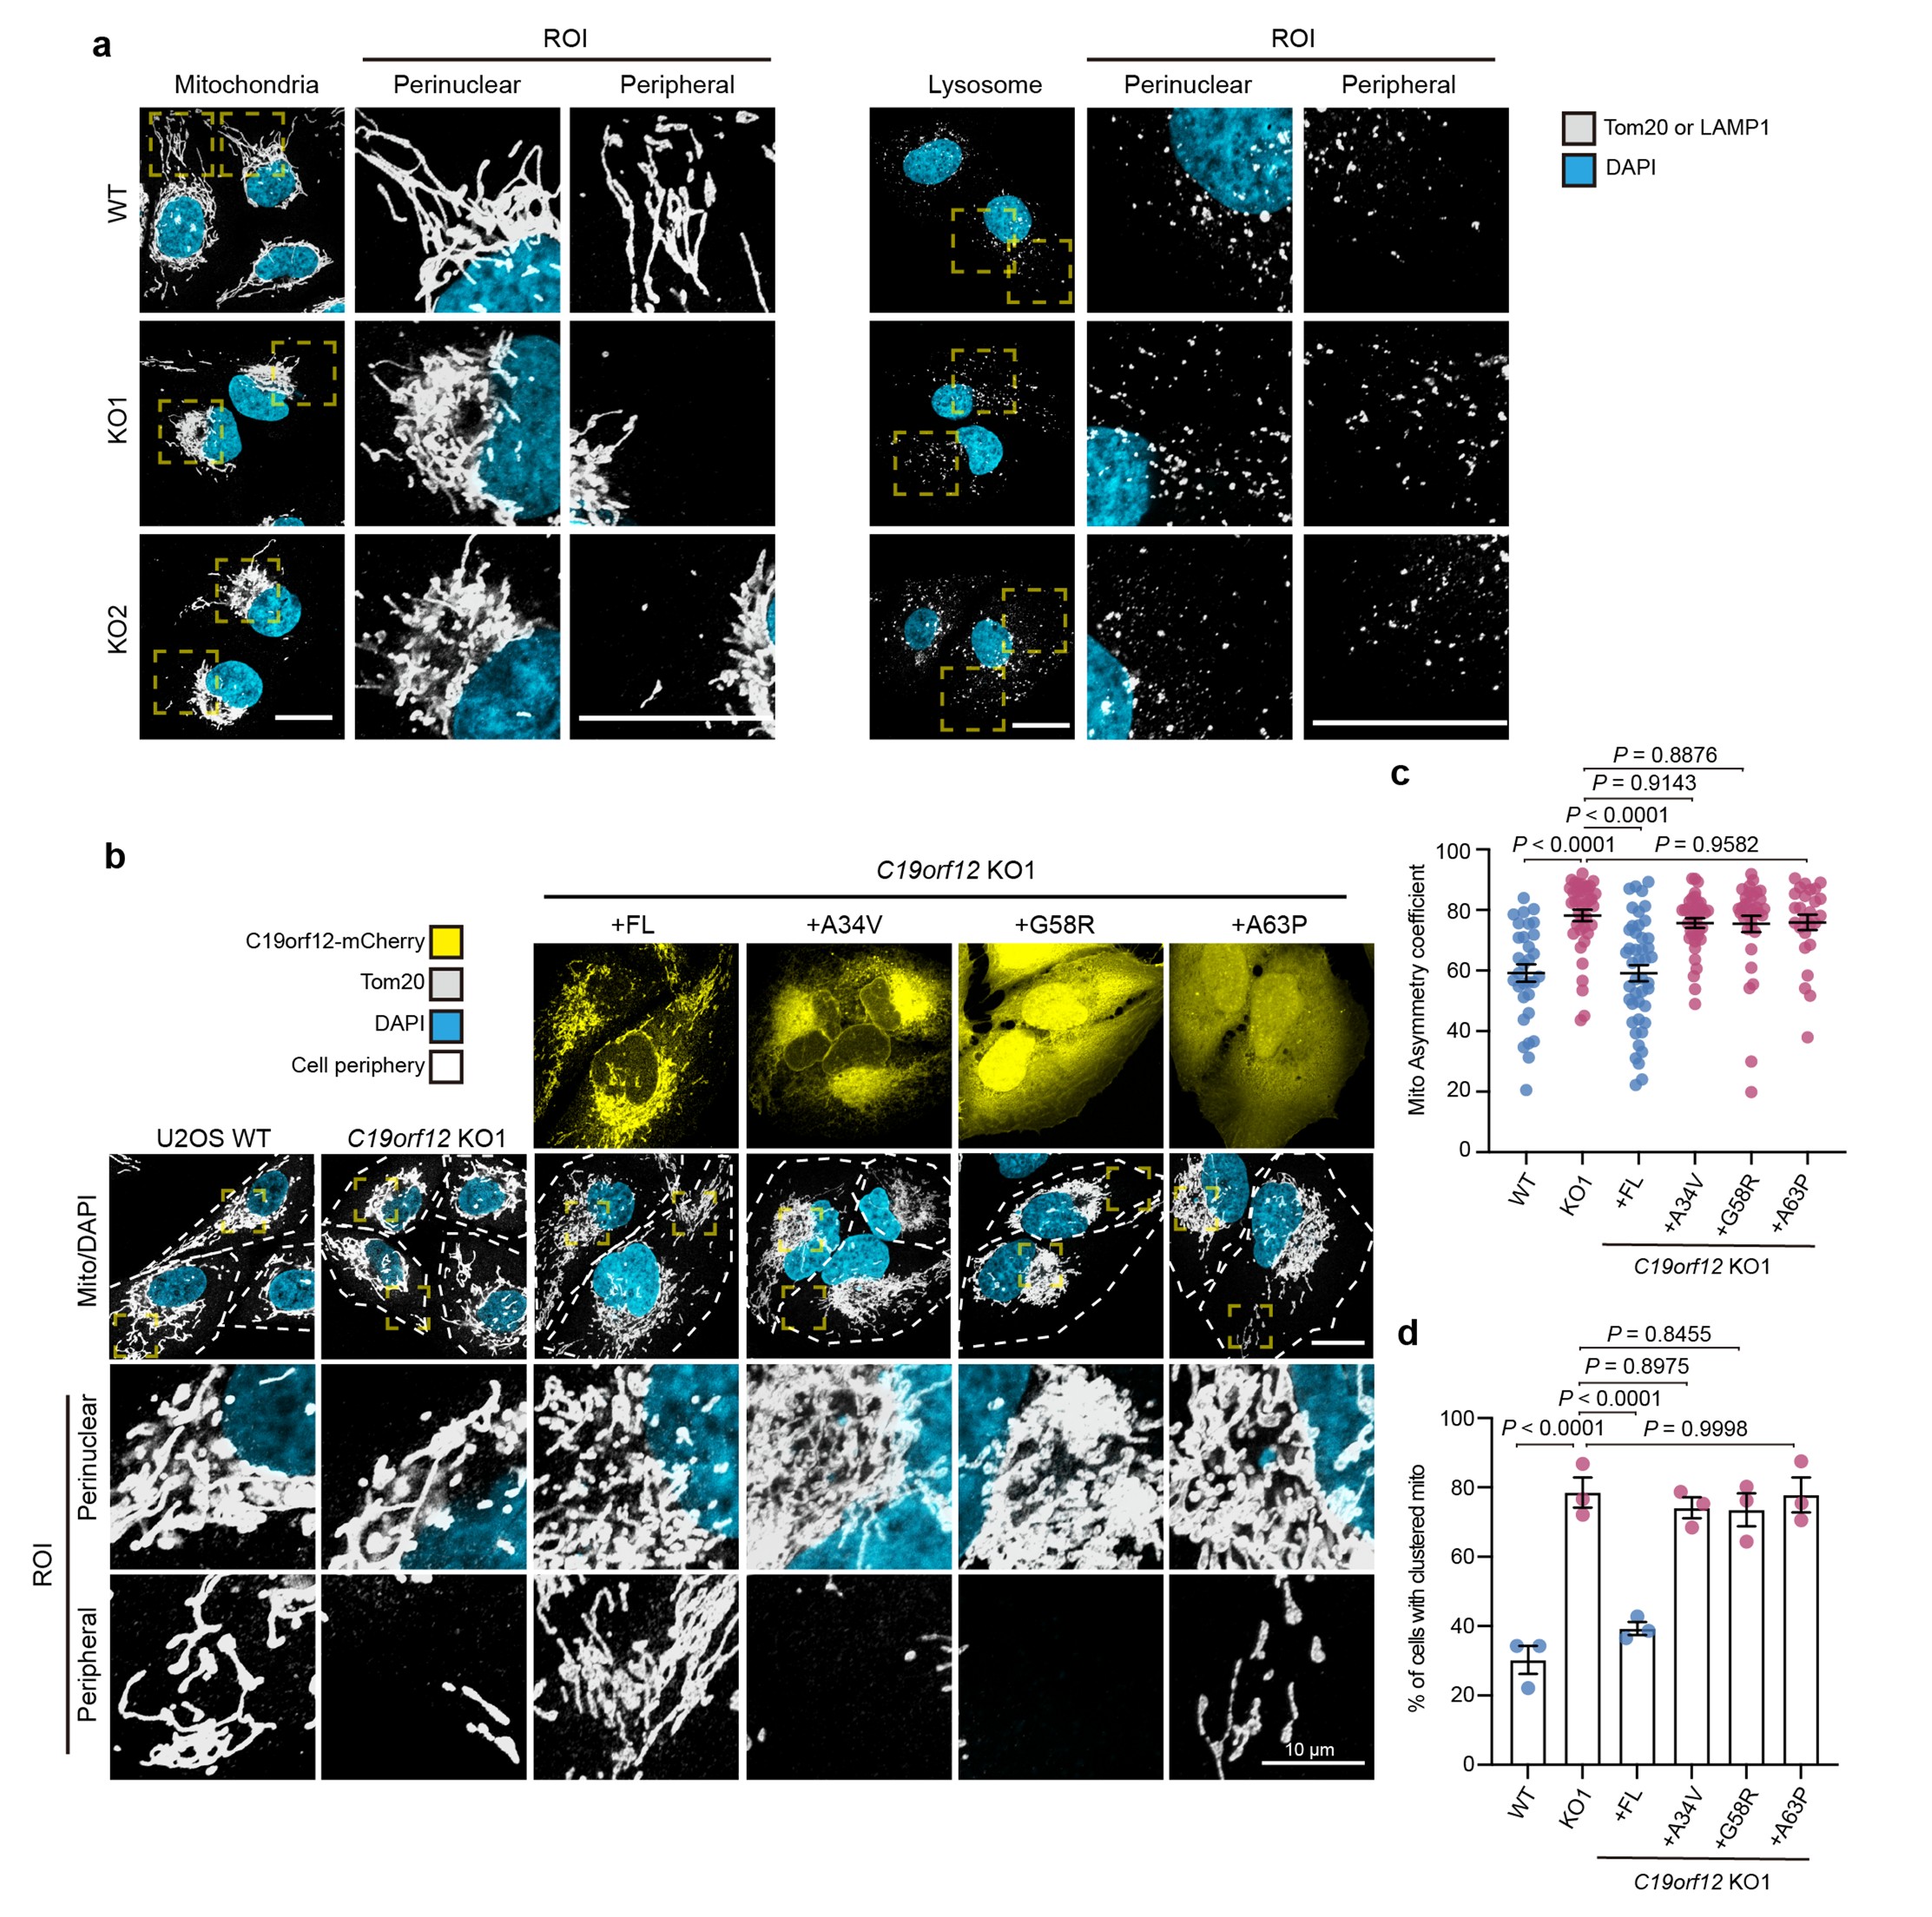
图3. C19orf12敲除导致U2OS细胞中线粒体核周聚集。a,C19orf12缺失导致线粒体分布异常。b-d,HSP致病突变体无法挽救C19orf12缺失导致的线粒体核周聚集。
为明确C19orf12发挥作用的位置,研究团队结合内源性标签敲入、单分子追踪和生化分析,发现C19orf12动态结合于内质网膜,并在内质网–线粒体接触区域富集。将C19orf12定向锚定于内质网可以恢复线粒体分布,而将其靶向线粒体外膜则不能回补,说明内质网定位是其运输调控功能的重要前提(图4)。
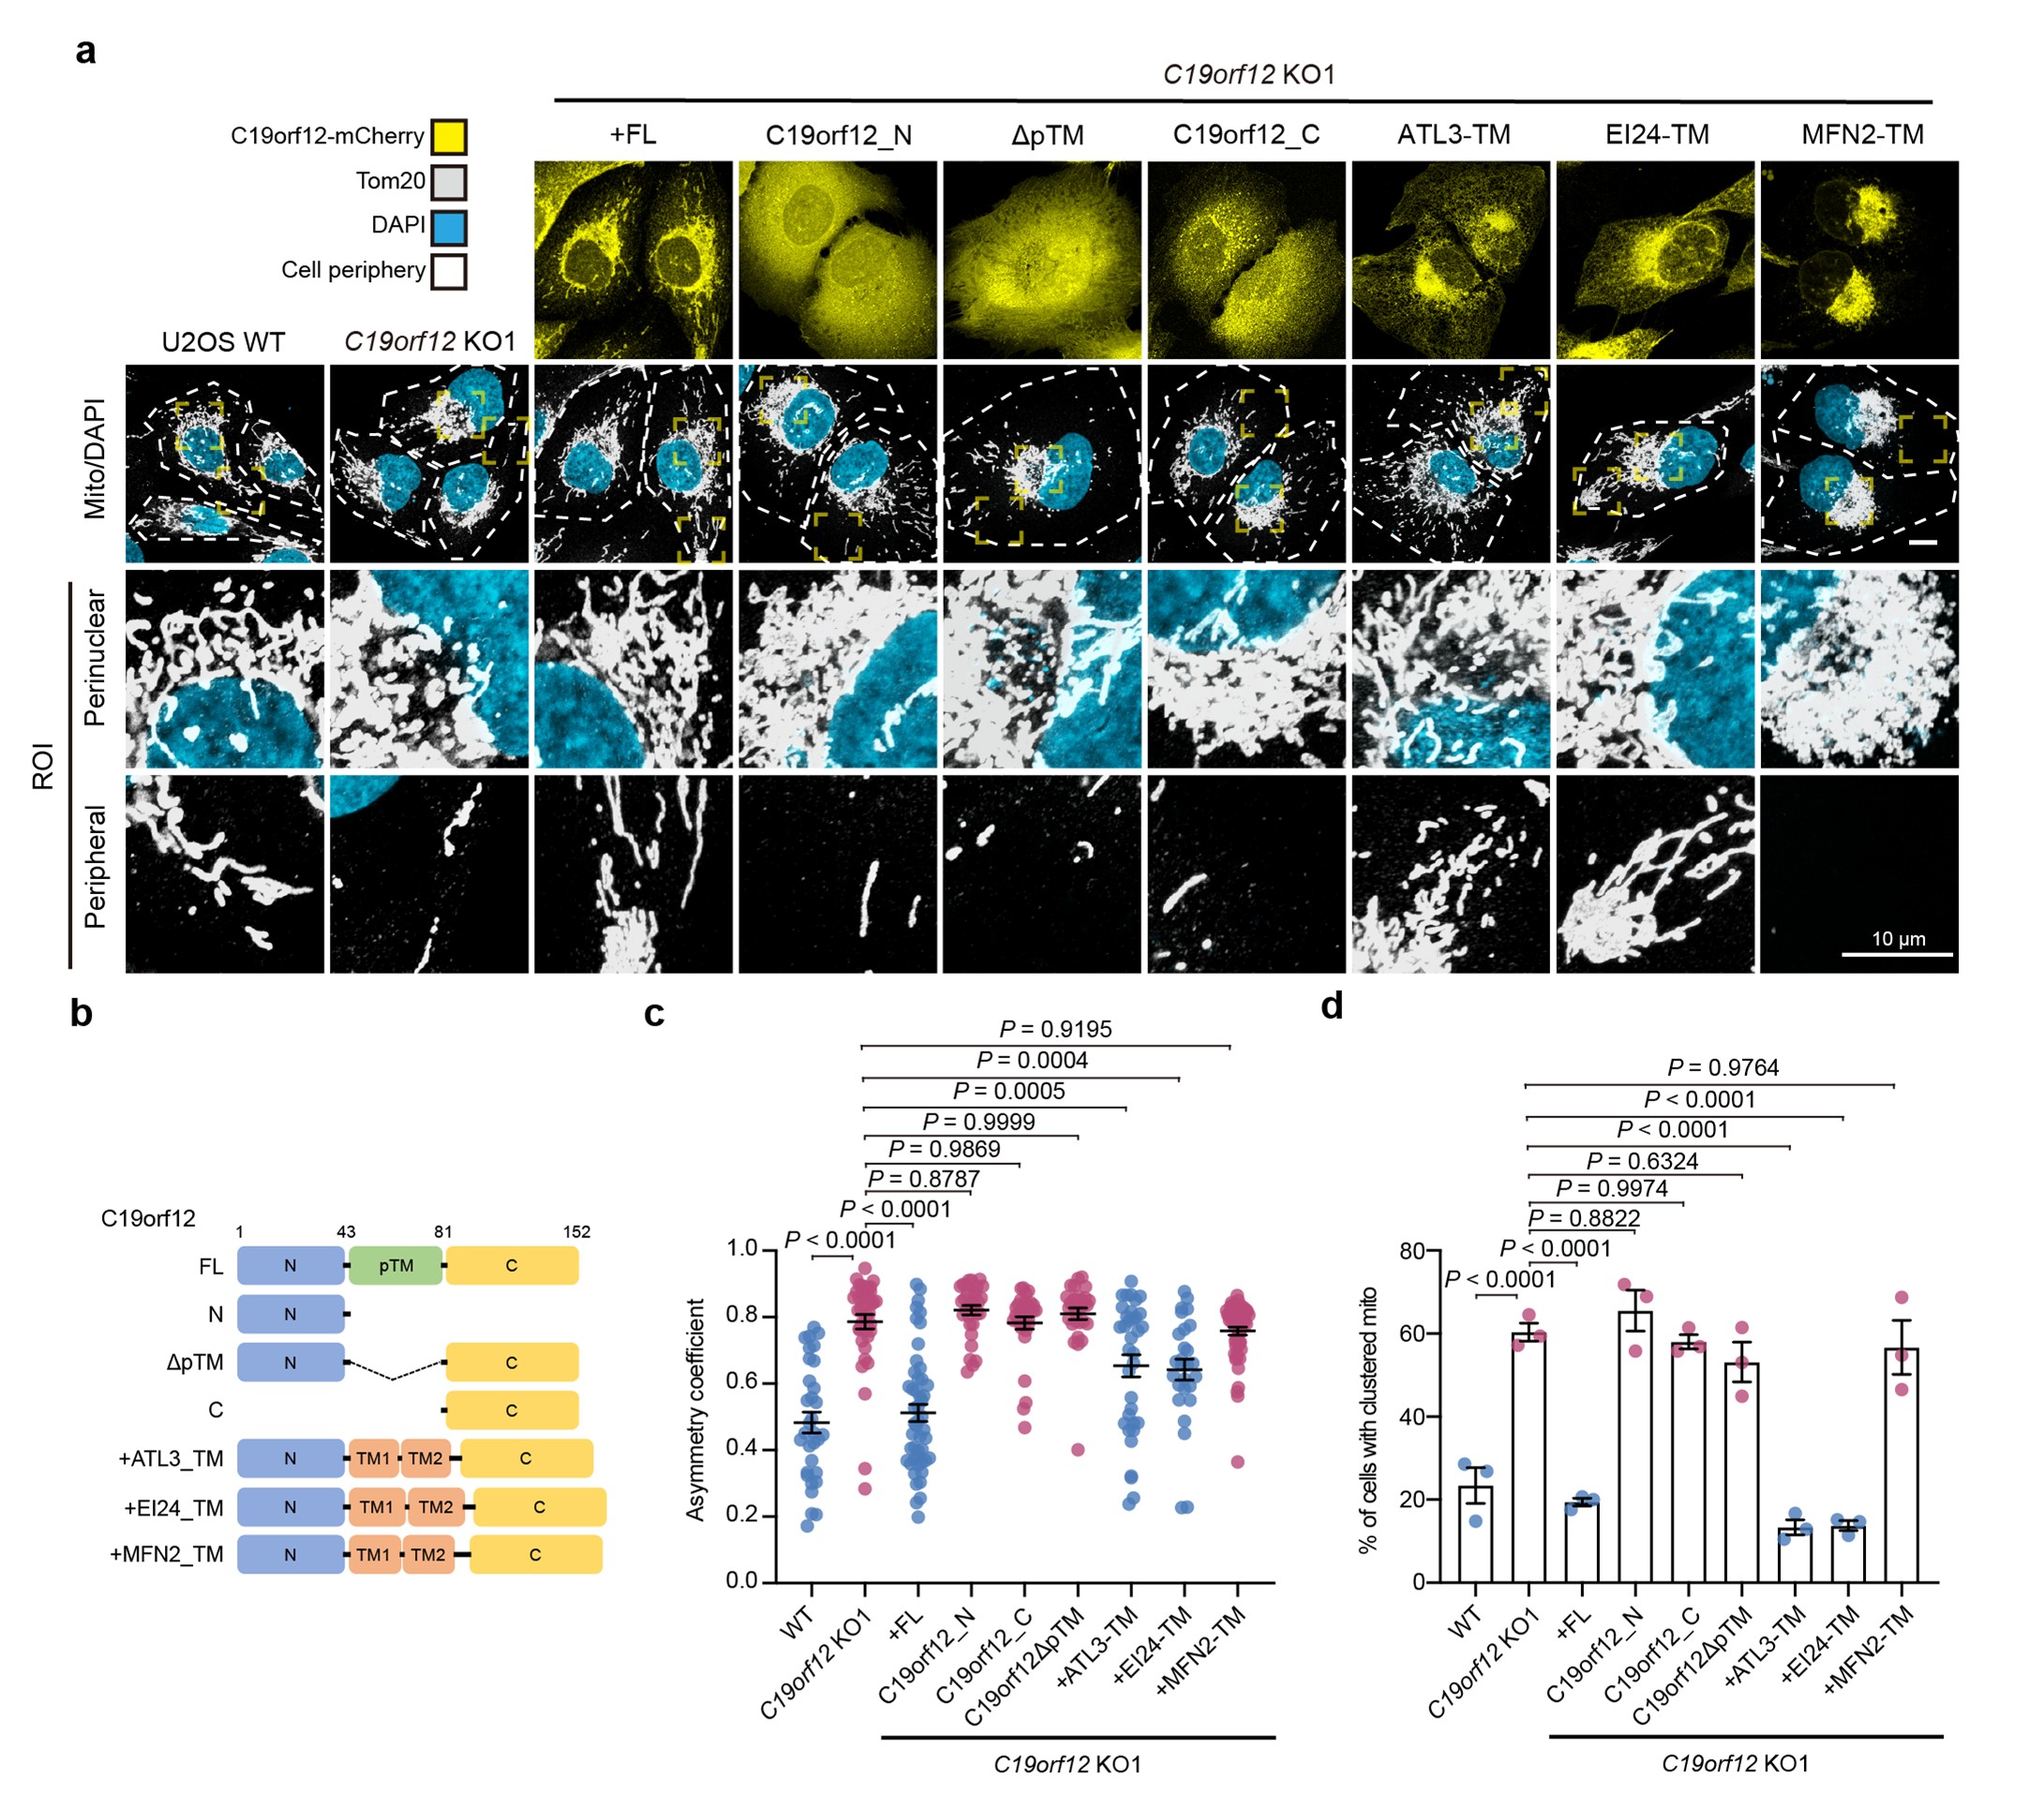
图4. 内质网定位对于C19orf12调控线粒体分布不可或缺。
机制研究显示,C19orf12可直接结合线粒体外膜蛋白Miro1以及Kinesin‑1重链Kif5b。C19orf12缺失会削弱细胞及小鼠脑组织中Miro1–Kif5b相互作用;在体外加入纯化C19orf12则可促进该复合体组装(图 5)。疾病相关突变体A34V虽仍定位于内质网,却因与Miro1和Kif5b结合减弱而不能恢复线粒体分布。同时,该研究还发现C19orf12可通过液-液相分离凝聚体并富集Miro1和Kif5b,其组织状态受到Ca2+调节。活细胞成像显示,细胞中线粒体运动速度随表面钙信号增强呈先升高、后降低的双相变化,揭示钙离子并非单纯的运输“停止信号”,而是作为调谐因子精细调控线粒体运动能力。
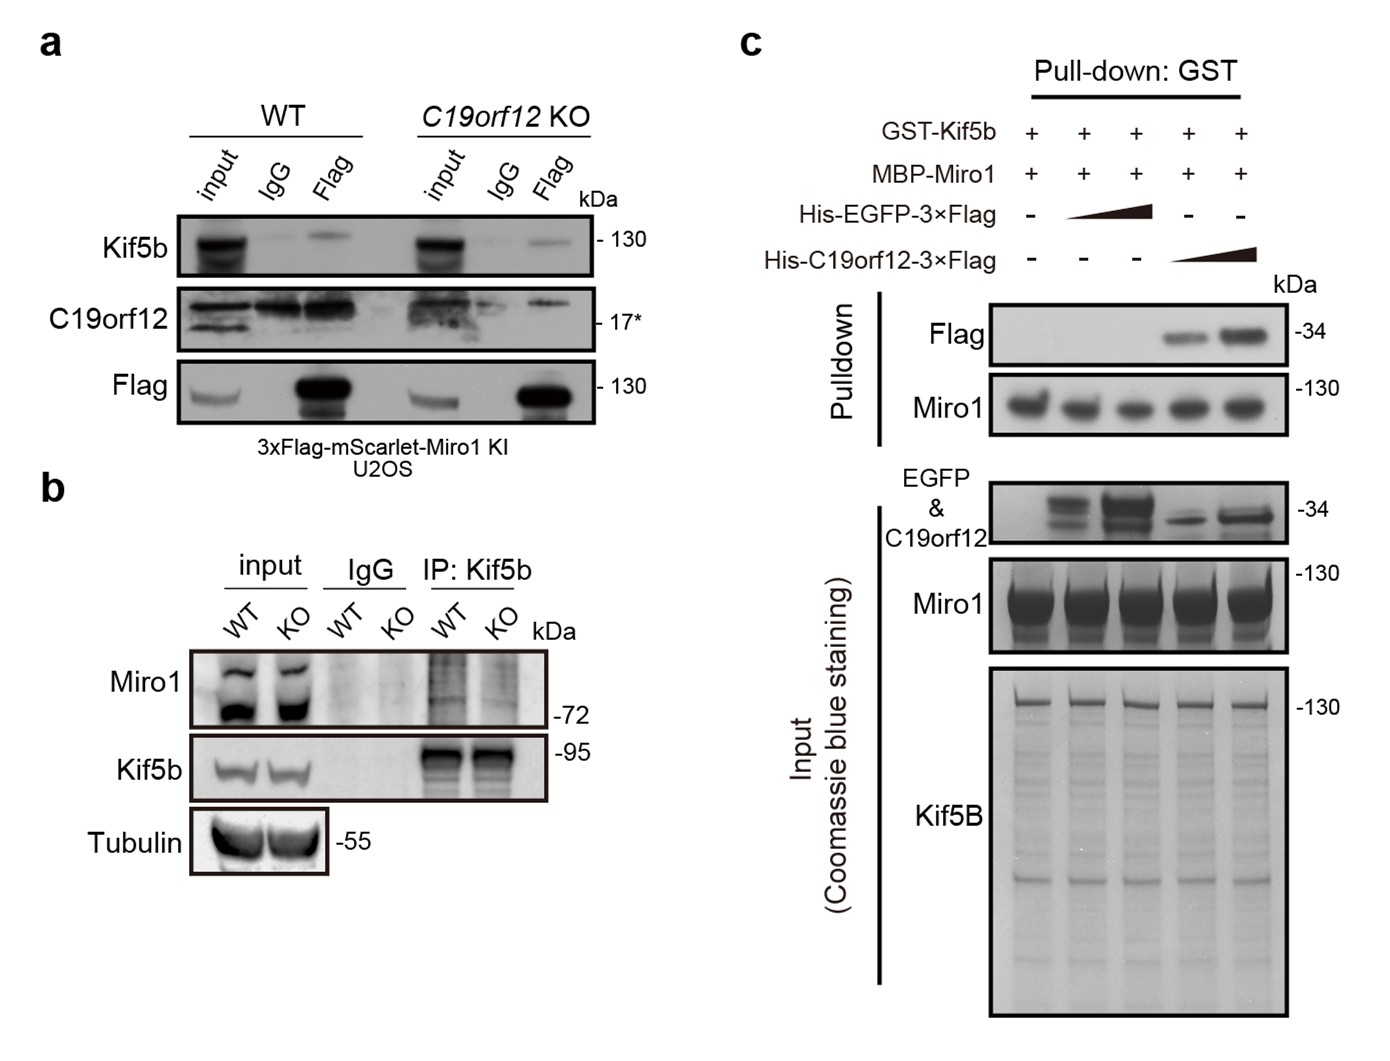
图5. C19orf12促进Miro1与Kif5b的相互作用。a-b,C19orf12缺失导致Miro1与Kif5b互作减少。c,体外竞争实验中C19orf12以剂量依赖的方式促进Miro1与Kif5b的互作
该工作揭示了内质网参与调控线粒体运输的新机制(图 6): 内质网锚定的C19orf12作为支架,促进Miro1–Kif5b复合体组装,从而驱动线粒体正向运输。该研究团队同期发表于Advanced Science的另一项工作进一步补充了内质网调控线粒体运输的分子通路:Atlastin家族蛋白ATL1的突变是 HSP(SPG3A)的经典致病诱因。团队发现该家族的ATL2同样定位于内质网‑线粒体接触位点,并将接头蛋白TRAK1招募至内质网膜,强化TRAK1与Miro1的相互作用,以此介导线粒体顺行运输。ATL2还通过与MFN2相互作用稳固内质网‑线粒体接触位点,为转运复合体的组装搭建结构平台。C19orf12与 ATL2两套通路分别作用于Miro1‑Kif5b、TRAK1‑Miro1这两个不同分子节点,共同证明内质网‑线粒体接触位点是线粒体马达‑接头复合体组装的关键 “物流平台”。
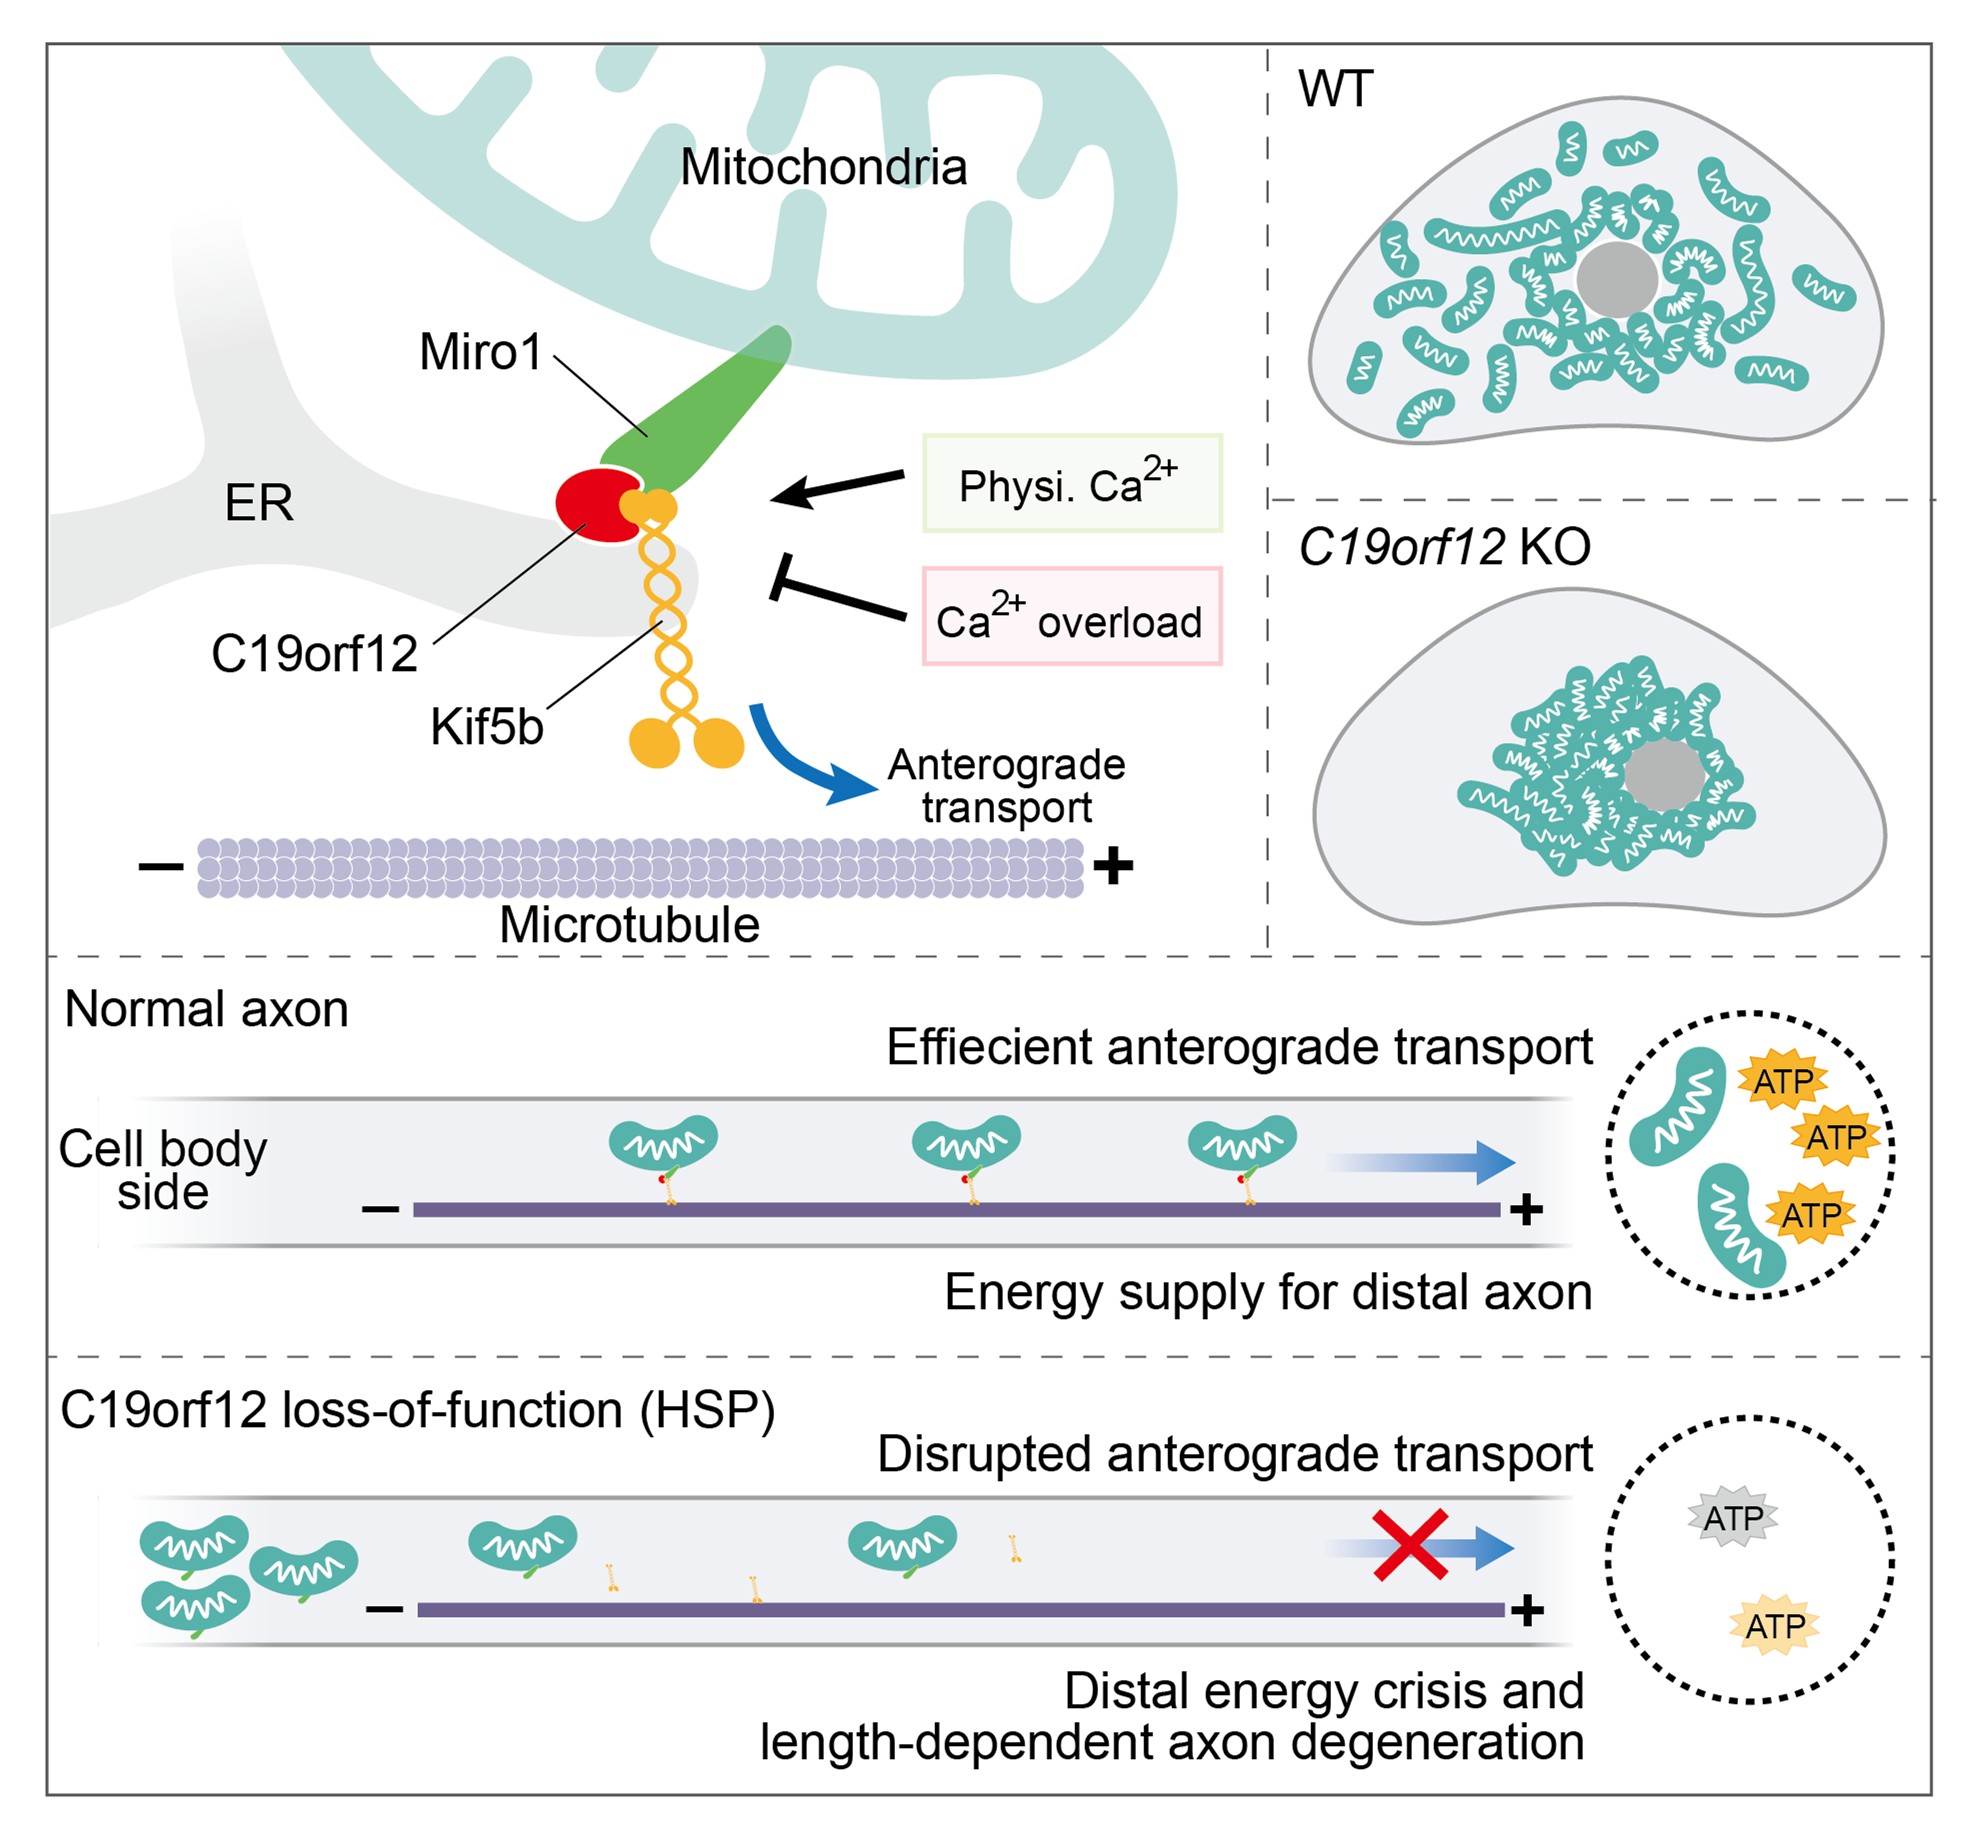
图6. C19orf12调控线粒体运输的模式图。
北京大学生命科学学院郑鹏里研究员、陈建国教授和美国麻省总医院/哈佛医学院Craig Blackstone教授为论文共同通讯作者。北京大学裴夏雨荷和张姝茜为共同第一作者,李沛洋、程怡茹等合作者为本研究作出重要贡献。该研究得到国家自然科学基金等项目的支持。
原文链接:https://www.nature.com/articles/s41421-026-00934-0
参考文献:1. Blackstone, C. Hereditary spastic paraplegia. in Handbook of Clinical Neurology vol. 148 633–652 (Elsevier, 2018).
地址:北京市海淀区颐和园路5号
金光生命科学大楼
电话:010-62757794

北大生科官方微信
生声不息公众号